CRISPResso2
规格
| 标签 | 值 |
|---|---|
| 版本 | 0.1.0(更新于 2021-09-15) |
| 开发者 | Labii Inc. |
| 类型 | 章节 |
概述
CRISPResso2 是一个软件框架,用于快速、方便地分析基因组编辑实验。您可以通过以下地址访问其基础 Web 版本:https://crispresso2.pinellolab.org/。
总体而言,CRISPResso2 执行以下任务:
- 将测序读段与参考序列进行比对。
- 测量插入、突变和缺失,以确定读段经过基因组编辑后发生了改变还是保持不变。
- 使用易于理解的图表和数据集呈现编辑结果。
Labii 开发的 CRISPResso2 小插件包含易用的前端界面和后端处理服务器。此小插件可以根据用户提供的输入和参数运行 CRISPResso2,并将分析结果无缝整合到实验记录本中。
使用场景
CRISPResso2 是一款用途广泛的工具,可以分析涉及 Cas9 或 Cpf1 等切割型核酸酶,以及碱基编辑器等非切割型核酸酶的基因组编辑结果。它提供多项自动化功能,包括:
- 筛除低质量读段。
- 修剪接头。
- 将读段与一条或多条参考序列进行比对(适用于多个等位基因)。
- 提供 HDR(同源定向修复)序列时,对 HDR 和 NHEJ(非同源末端连接)相关结果进行定量。
- 提供外显子序列时,对移码/框内突变进行定量,并识别受影响的剪接位点。
- 可视化切割型核酸酶产生的插入缺失(插入或缺失)的位置和分布。
- 可视化碱基编辑器产生的替换的位置和分布。
- 可视化等位基因及其各自的频率。
此外,CRISPResso 还可作为更大型工具套件的一部分,用于开展更全面的分析:
- CRISPRessoBatch 用于分析和比较同一基因组位点上的多个实验条件。
- CRISPRessoPooled 用于分析混合扩增子测序实验中的多个扩增子。
- CRISPRessoWGS 用于评估全基因组测序样品中的指定位点。
- CRISPRessoCompare 用于比较两个样品(例如处理组与对照组)的编辑结果。
- CRISPRessoAggregate 用于汇总先前执行的 CRISPResso 分析结果。
CRISPResso2 的工作原理
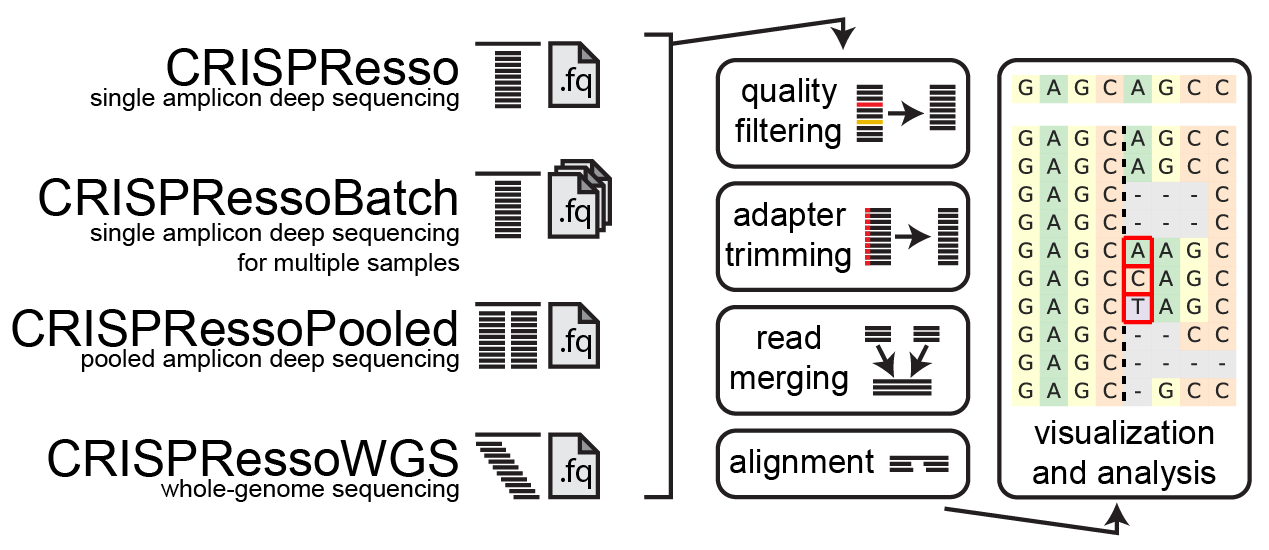
1. 质量筛选
系统首先根据质量分数(phred33)筛选输入读段,以删除可能产生假阳性插入缺失的读段。您可以调整最佳参数来控制基于 phred33 质量分数的筛选(请参阅下方其他说明)。
2. 接头修剪
接下来,系统会修剪读段中的接头。如果不存在接头,请在可选参数的 Trimming adapter 标题下选择 No Trimming。如果读段包含需要修剪的接头序列,请在可选参数的 Trimming adapter 标题下选择用于修剪的接头。可用接头包括 Nextera PE、TruSeq3 PE、TruSeq3 SE、TruSeq2 PE 和 TruSeq2 SE。系统使用 Trimmomatic 从读段中修剪接头。
3. 读段合并
如果提供双端读段,系统会使用 FLASh 合并读段。合并后会生成一条读段,用于与扩增子序列比对,并减少测序读段末端可能存在的测序错误。
4. 比对
随后,系统使用考虑核酸酶功能相关生物学知识的全局序列比对算法,将预处理后的读段与参考序列进行比对。如果编辑位点存在多个等位基因,可以将每个等位基因传递给 CRISPResso2,测序读段将被分配到相应参考序列或来源。
5. 可视化和分析
最后,系统分析比对后的读段并生成一组信息丰富的图表,以便对扩增子序列中结果的位置和类型进行定量和可视化。
使用方法
将小插件添加到记录即可启用它。
第 1 步:提供 Fastq 和批处理模板
首先需要提供输入 fastq 文件及对应的批处理模板。fastq 文件可以文件夹形式上传到 AWS S3,批处理模板应以 TSV 文件形式上传到同一位置。
- S3 Link: 提供 fastq 文件夹的 AWS S3 链接。请确保已向 Labii 提供读取权限。例如:s3://xxx/xxx/00_fastq/。
- Batch Template: 请按指定格式提供批处理模板的序列信息。请注意,由于文件大小限制,无法通过命令行传递批处理模板。因此,需要预先将批处理模板文件上传到 S3。例如:s3://xxx/xxx/xxx.tsv
第 2 步:分析和结果
提供 fastq 文件和批处理模板后,点击 Perform CRISPResso2 analysis 按钮即可启动分析。结果将在 S3 文件夹中提供。
参考资料
- CRISPResso2 源代码:https://github.com/pinellolab/CRISPResso2